Domain tdcd.de kaufen?
Wir ziehen mit dem Projekt
tdcd.de um.
Sind Sie am Kauf der Domain
tdcd.de interessiert?
domain@kv-gmbh.de · 0541-91531010
Domain tdcd.de kaufen?
Ist PKU heilbar?
Nein, PKU (Phenylketonurie) ist eine genetische Störung, die lebenslang anhält. Es gibt keine Heilung für PKU, aber sie kann durch eine spezielle Diät kontrolliert werden. Diese Diät beinhaltet die Beschränkung von Lebensmitteln, die Phenylalanin enthalten, da Menschen mit PKU dieses nicht richtig verarbeiten können. Die Einhaltung dieser Diät ist entscheidend, um gesundheitliche Probleme im Zusammenhang mit PKU zu vermeiden. Es ist wichtig, frühzeitig mit der Diagnose und Behandlung von PKU zu beginnen, um die bestmöglichen Ergebnisse zu erzielen. **
Was ist die PKU?
Die PKU steht für Phenylketonurie, eine angeborene Stoffwechselstörung, bei der der Körper nicht in der Lage ist, das Aminosäure Phenylalanin richtig abzubauen. Dies führt zu einem Anstieg von Phenylalanin im Blut, was zu schweren gesundheitlichen Problemen führen kann. Betroffene müssen eine lebenslange Diät einhalten, die eine geringe Aufnahme von Phenylalanin beinhaltet. Unbehandelt kann die PKU zu geistiger Behinderung, Entwicklungsverzögerungen und anderen schwerwiegenden Komplikationen führen. Frühzeitiges Screening und eine strenge Diät sind entscheidend für die Gesundheit von Menschen mit PKU. **

Ähnliche Suchbegriffe für PKU Phenylketonurie
Top-Angebote
Produkte zum Begriff PKU Phenylketonurie:
-
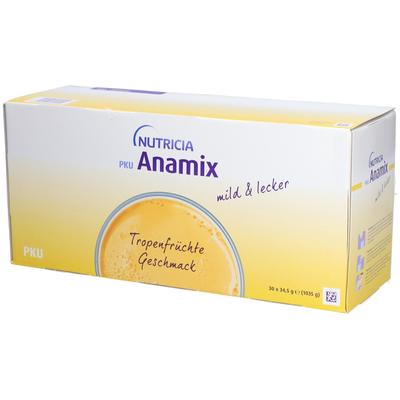
PKU Anamix Tropenfrüchte Pulver 30x34,5 gBitte achten Sie aufeine abwechslungsreiche und ausgewogene Ernährung und eine gesunde Lebensweise. NUTRICIA PKU Anamix phenylalaninfreie Aminosäurenmischung mit Energie aus Kohlenhydraten und Fett angereichert mit Vitaminen, Mineralstoffen und...602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Fischer, Tin: Linke Daten, Rechte DatenLinke Daten, Rechte Daten , Warum wir nur das sehen, was wir sehen wollen , Lager, Buchsen & Dichtungen > Radaufhängung, Federung & Lenkung , Erscheinungsjahr: 20220402, Produktform: Leinen, Autoren: Fischer, Tin, Seitenzahl/Blattzahl: 240, Themenüberschrift: BUSINESS & ECONOMICS / Statistics, Keyword: Statistiken; Gefühlte Wahrheit; Wahrheit; Fake News; Gesundheit; Gesellschaft; Grüne; Umwelt; Klima; Wirtschaft; Geld; Politik; Mario Mensch; Wirtschaftsstatistik; Statistik; Einwanderung, Fachschema: Analyse / Datenanalyse~Datenanalyse~Migration (soziologisch)~Wanderung (soziologisch)~Zuwanderung~Forschung (wirtschafts-, sozialwissenschaftlich) / Sozialforschung~Sozialforschung~Empirische Sozialforschung~Sozialforschung / Empirische Sozialforschung~Umwelt / Politik, Wirtschaft, Planung~Ökonometrie~Statistik / Wirtschaftsstatistik~Wirtschaftsstatistik, Fachkategorie: Datenanalyse, allgemein~Sozialforschung und -statistik~Grüne Politik / Ökopolitik / Umweltschutz~Ökonometrie und Wirtschaftsstatistik~Wahrscheinlichkeitsrechnung und Statistik, Warengruppe: HC/Politikwissenschaft/Soziologie/Populäre Darst., Fachkategorie: Migration, Einwanderung und Auswanderung, Thema: Auseinandersetzen, Text Sprache: ger, UNSPSC: 49019900, Warenverzeichnis für die Außenhandelsstatistik: 49019900, Verlag: Hoffmann und Campe Verlag, Verlag: Hoffmann und Campe Verlag, Verlag: Hoffmann und Campe Verlag GmbH, Länge: 215, Breite: 144, Höhe: 26, Gewicht: 402, Produktform: Gebunden, Genre: Sozialwissenschaften/Recht/Wirtschaft, Genre: Sozialwissenschaften/Recht/Wirtschaft, Herkunftsland: DEUTSCHLAND (DE), Katalog: deutschsprachige Titel, Katalog: Gesamtkatalog, Katalog: Lagerartikel, Book on Demand, ausgew. Medienartikel, Relevanz: 0002, Tendenz: -1, Unterkatalog: AK, Unterkatalog: Bücher, Unterkatalog: Hardcover, Unterkatalog: Lagerartikel, WolkenId: 267813525,00 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
PKU Anamix Waldbeere Pulver 30x34,5 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. PKU Anamix Waldbeere Geschmack – Speziell für Menschen mit Phenylketonurie PKU Anamix Waldbeere Geschmack ist eine...602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
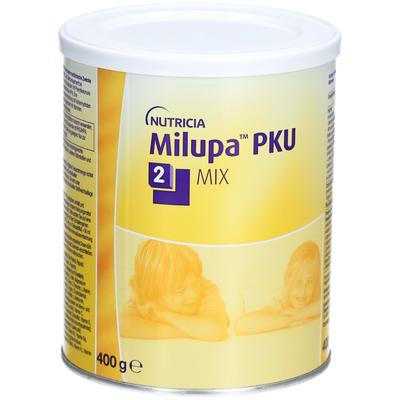
Milupa PKU 2 Mix Pulver 400 gBitte achten Sie auf eine abwechslungsreiche und ausgewogene Ernährung und gesunde Lebensweise. Milupa PKU 2 Mix – Ein speziell entwickeltes Pulver zur diätetischen Behandlung von Phenylketonurie (PKU). Diese ausgewogene Aminosäurenmischung ist für...205,19 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter


-
Welche Lebensmittel bei PKU?
Bei PKU (Phenylketonurie) müssen Lebensmittel vermieden werden, die reich an Phenylalanin sind, da der Körper dieses nicht richtig abbauen kann. Dazu gehören Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte. Stattdessen sollten Lebensmittel mit niedrigem Phenylalaningehalt bevorzugt werden, wie bestimmte Gemüsesorten, Obst, Getreideprodukte und spezielle eiweißarme Produkte für PKU-Patienten. Es ist wichtig, eine eiweißarme Diät einzuhalten, um gesundheitliche Komplikationen zu vermeiden und die Symptome von PKU zu kontrollieren. Es ist ratsam, sich von einem Ernährungsberater oder Arzt beraten zu lassen, um eine ausgewogene und gesunde Ernährung zu gewährleisten. **
-
Was ist Phenylketonurie?
Phenylketonurie (PKU) ist eine angeborene Stoffwechselstörung, bei der der Körper das Enzym Phenylalaninhydroxylase nicht oder nur unzureichend produziert. Dadurch kann der Körper Phenylalanin, eine Aminosäure, nicht richtig abbauen. Eine unbehandelte PKU kann zu geistiger Behinderung und anderen neurologischen Problemen führen. Die Behandlung besteht in einer lebenslangen Diät, die phenylalaninarme Lebensmittel enthält. **
-
Wie entsteht Phenylketonurie?
Phenylketonurie entsteht aufgrund eines genetischen Defekts, der dazu führt, dass der Körper nicht in der Lage ist, das Enzym Phenylalanin-Hydroxylase zu produzieren. Dieses Enzym ist notwendig, um Phenylalanin in Tyrosin umzuwandeln. Wenn dieser Prozess gestört ist, sammelt sich Phenylalanin im Körper an und kann schädliche Auswirkungen haben. Unbehandelt kann dies zu einer Ansammlung von Phenylalanin im Gehirn führen, was zu geistiger Behinderung und anderen neurologischen Problemen führen kann. Die Erkrankung wird in der Regel durch einen Bluttest bei Neugeborenen diagnostiziert. **
-
Wie viele Menschen haben PKU?
PKU, auch bekannt als Phenylketonurie, ist eine seltene genetische Stoffwechselstörung, die durch einen Mangel an einem Enzym verursacht wird, das Phenylalanin abbaut. Schätzungen zufolge betrifft PKU etwa 1 von 10.000 bis 15.000 Neugeborenen weltweit. Dies bedeutet, dass nur eine sehr kleine Anzahl von Menschen von dieser Erkrankung betroffen ist. Aufgrund der Seltenheit von PKU gibt es spezialisierte Behandlungszentren und Programme, die sich auf die Betreuung von Patienten mit dieser Störung konzentrieren. Die frühzeitige Diagnose und Behandlung von PKU sind entscheidend, um Komplikationen zu vermeiden und eine gute Lebensqualität zu gewährleisten. **

Was essen bei Phenylketonurie?
Bei Phenylketonurie ist es wichtig, eine spezielle Diät einzuhalten, die arm an Phenylalanin ist. Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte sind reich an Phenylalanin und sollten vermieden werden. Stattdessen sollten Lebensmittel wie Obst, Gemüse, Reis, Kartoffeln und spezielle eiweißarme Produkte verzehrt werden. Es ist wichtig, regelmäßig den Phenylalanin-Spiegel im Blut zu überwachen und sich von einem Ernährungsberater oder Arzt beraten zu lassen, um sicherzustellen, dass die Diät ausgewogen und den individuellen Bedürfnissen angepasst ist. Es ist auch ratsam, spezielle Nahrungsergänzungsmittel einzunehmen, um sicherzustellen, dass der Körper alle notwendigen Nährstoffe erhält. **
Wie wird Phenylketonurie vererbt?
Phenylketonurie wird autosomal-rezessiv vererbt, was bedeutet, dass beide Elternteile das mutierte Gen tragen müssen, um die Krankheit an ihr Kind weiterzugeben. Wenn beide Elternteile Träger des mutierten Gens sind, besteht eine 25%ige Wahrscheinlichkeit, dass ihr Kind die Krankheit entwickelt. Wenn nur ein Elternteil das mutierte Gen trägt, wird das Kind lediglich zum Träger des Gens, ohne Symptome zu zeigen. Die Vererbung der Phenylketonurie folgt also einem klaren genetischen Muster. **
Top-Angebote
Produkte zum Begriff PKU Phenylketonurie:
-
PKU Anamix Tropenfrüchte Pulver 30x34,5 gBitte achten Sie aufeine abwechslungsreiche und ausgewogene Ernährung und eine gesunde Lebensweise. NUTRICIA PKU Anamix phenylalaninfreie Aminosäurenmischung mit Energie aus Kohlenhydraten und Fett angereichert mit Vitaminen, Mineralstoffen und...602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Fischer, Tin: Linke Daten, Rechte DatenLinke Daten, Rechte Daten , Warum wir nur das sehen, was wir sehen wollen , Lager, Buchsen & Dichtungen > Radaufhängung, Federung & Lenkung , Erscheinungsjahr: 20220402, Produktform: Leinen, Autoren: Fischer, Tin, Seitenzahl/Blattzahl: 240, Themenüberschrift: BUSINESS & ECONOMICS / Statistics, Keyword: Statistiken; Gefühlte Wahrheit; Wahrheit; Fake News; Gesundheit; Gesellschaft; Grüne; Umwelt; Klima; Wirtschaft; Geld; Politik; Mario Mensch; Wirtschaftsstatistik; Statistik; Einwanderung, Fachschema: Analyse / Datenanalyse~Datenanalyse~Migration (soziologisch)~Wanderung (soziologisch)~Zuwanderung~Forschung (wirtschafts-, sozialwissenschaftlich) / Sozialforschung~Sozialforschung~Empirische Sozialforschung~Sozialforschung / Empirische Sozialforschung~Umwelt / Politik, Wirtschaft, Planung~Ökonometrie~Statistik / Wirtschaftsstatistik~Wirtschaftsstatistik, Fachkategorie: Datenanalyse, allgemein~Sozialforschung und -statistik~Grüne Politik / Ökopolitik / Umweltschutz~Ökonometrie und Wirtschaftsstatistik~Wahrscheinlichkeitsrechnung und Statistik, Warengruppe: HC/Politikwissenschaft/Soziologie/Populäre Darst., Fachkategorie: Migration, Einwanderung und Auswanderung, Thema: Auseinandersetzen, Text Sprache: ger, UNSPSC: 49019900, Warenverzeichnis für die Außenhandelsstatistik: 49019900, Verlag: Hoffmann und Campe Verlag, Verlag: Hoffmann und Campe Verlag, Verlag: Hoffmann und Campe Verlag GmbH, Länge: 215, Breite: 144, Höhe: 26, Gewicht: 402, Produktform: Gebunden, Genre: Sozialwissenschaften/Recht/Wirtschaft, Genre: Sozialwissenschaften/Recht/Wirtschaft, Herkunftsland: DEUTSCHLAND (DE), Katalog: deutschsprachige Titel, Katalog: Gesamtkatalog, Katalog: Lagerartikel, Book on Demand, ausgew. Medienartikel, Relevanz: 0002, Tendenz: -1, Unterkatalog: AK, Unterkatalog: Bücher, Unterkatalog: Hardcover, Unterkatalog: Lagerartikel, WolkenId: 267813525,00 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Ist PKU heilbar?
Nein, PKU (Phenylketonurie) ist eine genetische Störung, die lebenslang anhält. Es gibt keine Heilung für PKU, aber sie kann durch eine spezielle Diät kontrolliert werden. Diese Diät beinhaltet die Beschränkung von Lebensmitteln, die Phenylalanin enthalten, da Menschen mit PKU dieses nicht richtig verarbeiten können. Die Einhaltung dieser Diät ist entscheidend, um gesundheitliche Probleme im Zusammenhang mit PKU zu vermeiden. Es ist wichtig, frühzeitig mit der Diagnose und Behandlung von PKU zu beginnen, um die bestmöglichen Ergebnisse zu erzielen. **
-
Was ist die PKU?
Die PKU steht für Phenylketonurie, eine angeborene Stoffwechselstörung, bei der der Körper nicht in der Lage ist, das Aminosäure Phenylalanin richtig abzubauen. Dies führt zu einem Anstieg von Phenylalanin im Blut, was zu schweren gesundheitlichen Problemen führen kann. Betroffene müssen eine lebenslange Diät einhalten, die eine geringe Aufnahme von Phenylalanin beinhaltet. Unbehandelt kann die PKU zu geistiger Behinderung, Entwicklungsverzögerungen und anderen schwerwiegenden Komplikationen führen. Frühzeitiges Screening und eine strenge Diät sind entscheidend für die Gesundheit von Menschen mit PKU. **
-
Welche Lebensmittel bei PKU?
Bei PKU (Phenylketonurie) müssen Lebensmittel vermieden werden, die reich an Phenylalanin sind, da der Körper dieses nicht richtig abbauen kann. Dazu gehören Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte. Stattdessen sollten Lebensmittel mit niedrigem Phenylalaningehalt bevorzugt werden, wie bestimmte Gemüsesorten, Obst, Getreideprodukte und spezielle eiweißarme Produkte für PKU-Patienten. Es ist wichtig, eine eiweißarme Diät einzuhalten, um gesundheitliche Komplikationen zu vermeiden und die Symptome von PKU zu kontrollieren. Es ist ratsam, sich von einem Ernährungsberater oder Arzt beraten zu lassen, um eine ausgewogene und gesunde Ernährung zu gewährleisten. **
-
Was ist Phenylketonurie?
Phenylketonurie (PKU) ist eine angeborene Stoffwechselstörung, bei der der Körper das Enzym Phenylalaninhydroxylase nicht oder nur unzureichend produziert. Dadurch kann der Körper Phenylalanin, eine Aminosäure, nicht richtig abbauen. Eine unbehandelte PKU kann zu geistiger Behinderung und anderen neurologischen Problemen führen. Die Behandlung besteht in einer lebenslangen Diät, die phenylalaninarme Lebensmittel enthält. **
Ähnliche Suchbegriffe für PKU Phenylketonurie
-
PKU Anamix Waldbeere Pulver 30x34,5 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. PKU Anamix Waldbeere Geschmack – Speziell für Menschen mit Phenylketonurie PKU Anamix Waldbeere Geschmack ist eine...602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Milupa PKU 2 Mix Pulver 400 gBitte achten Sie auf eine abwechslungsreiche und ausgewogene Ernährung und gesunde Lebensweise. Milupa PKU 2 Mix – Ein speziell entwickeltes Pulver zur diätetischen Behandlung von Phenylketonurie (PKU). Diese ausgewogene Aminosäurenmischung ist für...205,19 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
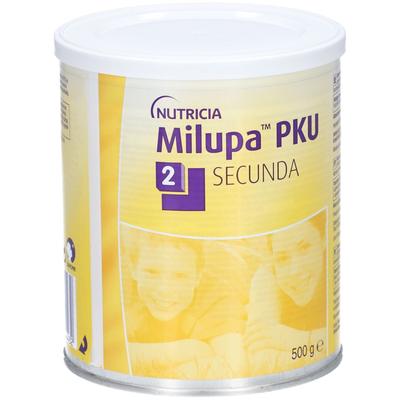
Milupa PKU 2 Secunda Pulver 500 gMilupa PKU-Produkte sind phenylalaninfreie Protein-supplemente zur diätetischen Behandlung von Phenylketonurie (PKU) und Hyperphenylalaninämie (HPA). Es handelt sich dabei um phenylalaninfreie Aminosäurenmischungen, die bedarfsgerecht mit Vitaminen,...346,89 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
PKU Anamix Tropenfrüchte Pulver 30x34,5 gBitte achten Sie aufeine abwechslungsreiche und ausgewogene Ernährung und eine gesunde Lebensweise. NUTRICIA PKU Anamix phenylalaninfreie Aminosäurenmischung mit Energie aus Kohlenhydraten und Fett angereichert mit Vitaminen, Mineralstoffen und Spurenelementen besonders mild und milchig ideal für unterwegs Pulver zum Anrühren (portioniert) 10 g Eiweißäquivalente pro Portion* Zutaten: Glucosesirup, pflanzliche Öle (Rapsöl, ölsäurereiches Färberdistelöl, mittelkettige Triglyceride (Palmkernöl und/oder Kokosöl)), Zucker, Aroma, L-Arginin-L-Aspartat, L-Lysin-L-Acetat, L-Glutamin, L-Leucin, L-Tyrosin, L-Prolin, Tricalciumphosphat, L-Valin, Glycin, L-Isoleucin, Geschmacksverstärker (Citronensäure), L-Threonin, L-Serin, L-Histidin, Emulgatoren (Lecithin (aus Soja), Citronensäureester von Mono- und Diglyceriden von Speisefettsäuren), L-Alanin, Dikaliumphosphat, L-Cystin, Dimagnesiumphosphat, N-Acetyl-L-Methionin, L-Tryptophan, Magnesium-L-Aspartat, Natriumchlorid, Cholinbitartrat, Süßungsmittel (Acesulfam K, Natriumsaccharin), Taurin, Ascorbinsäure, Magnesiumoxid, Inositol, Eisensulfat, Carnitin, Zinksulfat, Nicotinamid, Farbstoff (β-Carotin), Mangansulfat, Calcium-D-Pantothenat, DL-α-Tocopherylacetat, Kupfersulfat, Natriumfluorid, Thiaminhydrochlorid, Riboflavin, Pyridoxinhydrochlorid, Retinylacetat, Chrom-(III)-chlorid, Kaliumjodid, Natriummolybdat, Pteroylmonoglutaminsäure, Natriumselenit, Phytomenadion, Biotin, Cholecalciferol, Cyanocobalamin. Nährwerte: Nährwertzusammensetzung Einheit 100g Portion* Energie kJ 1571 542 Energie kcal 374 129 Fett g 13,5 4,7 davon gesättige Fettsäuren g 1,5 0,52 davon einfach ungesättigte Fettsäuren g 8,4 2,9 davon mehrfach ungesättigte Fettsäuren g 2,8 0,97 Kohlenhydrate g 34 11,7 davon Zucker g 9,5 3,3 Eiweißäquivalente g 29 10 davon L-Alanin g 1,25 0,43 L-Arginin g 2,36 0,81 L-Asparaginsäure g 2,19 0,76 L-Cystin g 0,87 0,3 L-Glutamin g 3,82 1,32 Glycin g 2,2 0,76 L-Histidin g 1,33 0,46 L-Isoleucin g 2,08 0,72 L-Leucin g 3,56 1,23 L-Lysin g 2,72 0,94 L-Methionin g 0,57 0,2 L-Phenylalanin g - - L-Prolin g 2,52 0,87 L-Serin g 1,56 0,54 L-Threonin g 1,74 0,6 L-Tryptophan g 0,7 0,24 L-Tyrosin g 3,14 1,08 L-Valin g 2,28 0,79 Eiweiß g Salz g 0,3 0,1 Vitamine Vitamin A µg 330 113,9 Vitamin D µg 5 1,73 Vitamin E mg (α-TE) 2,2 0,76 Vitamin C mg 20 6,9 Vitamin K µg 15 5,2 Thiamin (Vitamin B) mg 0,80 0,28 Riboflavin (Vitamin B₂) mg 0,9 0,31 Niacin mg 9,3 3,2 Niacin mg NE 21 7,25 Vitamin B mg 0,4 0,14 Folsäure µg 116 40 Vitamin B₂ µg 2,2 0,76 Biotin µg 10 3,45 Pantothensäure mg 3,7 1,28 Mineralstoffe Natrium mg 115 39,7 Kalium mg 425 147 Chlorid mg 177 61,1 Calcium mg 900 311 Phosphor mg 695 240 Magnesium mg 135 46,6 Spurenelemente Eisen mg 8,9 3,1 Kupfer mg 0,8 0,28 Zink mg 5,4 1,86 Mangan mg 1,8 0,62 Jod µg 126 43,5 Molybdän µg 65 22,4 Selen µg 21 7,25 Chrom µg 54 18,6 Fluorid mg 0,7 0,24 Weitere Inhaltsstoffe L-Carnitin mg 17,5 6,04 Taurin mg 132 45,5 Cholin mg 80 27,6 Inositol mg 35 12,1 Verzehrempfehlung: 1 Portion = ein Portionsbeutel + 150-200 ml Wasser Die Diät mit diesem Produkt erfordert entsprechend der ärztlichen Verordnung eine bedarfsgerechte zusätzliche Zufuhr von Phenylalanin, weiteren Nährstoffen und Energie. Die tägliche Gesamtmenge richtet sich nach Alter, Körpergewicht und individueller Stoffwechselsituation des Patienten. Sie wird unter regelmäßiger ärztlicher Aufsicht der aktuellen Stoffwechsellage angepasst. Hinweis: Die angegebene empfohlene Tagesmenge darf nicht überschritten werden. Nur unter ärztlicher Aufsicht verwenden. Für Kinder ab 3 Jahren, Jugendliche und Erwachsene mit PKU/HPA. Nicht zur ausschließlichen Ernährung geeignet. Nur zur enteralen Ernährung geeignet. Aufbewahrung: Kühl (6-25 °C) und lichtgeschützt lagern. Außerhalb der Reichweite von Kindern aufbewahren. Nettofüllmenge: 30 x 34,5 Herstellerdaten: Danone Deutschland GmbH Am Hauptbahnhof 18 60329 Frankfurt602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Wie entsteht Phenylketonurie?
Phenylketonurie entsteht aufgrund eines genetischen Defekts, der dazu führt, dass der Körper nicht in der Lage ist, das Enzym Phenylalanin-Hydroxylase zu produzieren. Dieses Enzym ist notwendig, um Phenylalanin in Tyrosin umzuwandeln. Wenn dieser Prozess gestört ist, sammelt sich Phenylalanin im Körper an und kann schädliche Auswirkungen haben. Unbehandelt kann dies zu einer Ansammlung von Phenylalanin im Gehirn führen, was zu geistiger Behinderung und anderen neurologischen Problemen führen kann. Die Erkrankung wird in der Regel durch einen Bluttest bei Neugeborenen diagnostiziert. **
-
Wie viele Menschen haben PKU?
PKU, auch bekannt als Phenylketonurie, ist eine seltene genetische Stoffwechselstörung, die durch einen Mangel an einem Enzym verursacht wird, das Phenylalanin abbaut. Schätzungen zufolge betrifft PKU etwa 1 von 10.000 bis 15.000 Neugeborenen weltweit. Dies bedeutet, dass nur eine sehr kleine Anzahl von Menschen von dieser Erkrankung betroffen ist. Aufgrund der Seltenheit von PKU gibt es spezialisierte Behandlungszentren und Programme, die sich auf die Betreuung von Patienten mit dieser Störung konzentrieren. Die frühzeitige Diagnose und Behandlung von PKU sind entscheidend, um Komplikationen zu vermeiden und eine gute Lebensqualität zu gewährleisten. **
-
Was essen bei Phenylketonurie?
Bei Phenylketonurie ist es wichtig, eine spezielle Diät einzuhalten, die arm an Phenylalanin ist. Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte sind reich an Phenylalanin und sollten vermieden werden. Stattdessen sollten Lebensmittel wie Obst, Gemüse, Reis, Kartoffeln und spezielle eiweißarme Produkte verzehrt werden. Es ist wichtig, regelmäßig den Phenylalanin-Spiegel im Blut zu überwachen und sich von einem Ernährungsberater oder Arzt beraten zu lassen, um sicherzustellen, dass die Diät ausgewogen und den individuellen Bedürfnissen angepasst ist. Es ist auch ratsam, spezielle Nahrungsergänzungsmittel einzunehmen, um sicherzustellen, dass der Körper alle notwendigen Nährstoffe erhält. **
-
Wie wird Phenylketonurie vererbt?
Phenylketonurie wird autosomal-rezessiv vererbt, was bedeutet, dass beide Elternteile das mutierte Gen tragen müssen, um die Krankheit an ihr Kind weiterzugeben. Wenn beide Elternteile Träger des mutierten Gens sind, besteht eine 25%ige Wahrscheinlichkeit, dass ihr Kind die Krankheit entwickelt. Wenn nur ein Elternteil das mutierte Gen trägt, wird das Kind lediglich zum Träger des Gens, ohne Symptome zu zeigen. Die Vererbung der Phenylketonurie folgt also einem klaren genetischen Muster. **
* Alle Preise verstehen sich inklusive der gesetzlichen Mehrwertsteuer und ggf. zuzüglich Versandkosten. Die Angebotsinformationen basieren auf den Angaben des jeweiligen Shops und werden über automatisierte Prozesse aktualisiert. Eine Aktualisierung in Echtzeit findet nicht statt, so dass es im Einzelfall zu Abweichungen kommen kann. ** Hinweis: Teile dieses Inhalts wurden von KI erstellt.